最終確認日:2026年10月6日
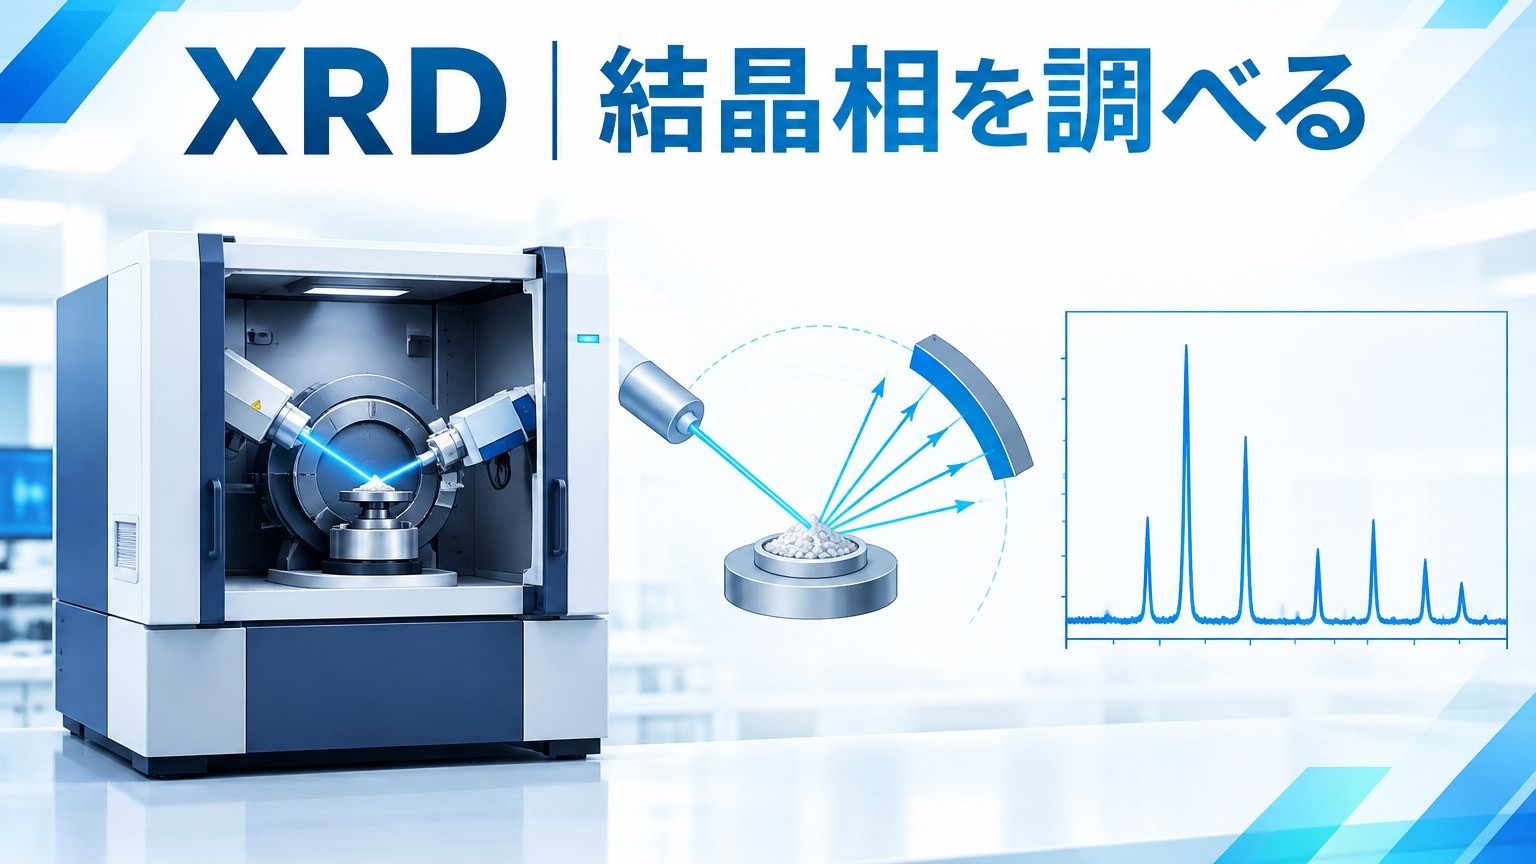
XRD(X線回折)は、試料にX線を照射し、結晶中の原子配列によって生じる回折X線を測定する分析法です。粉末・バルク多結晶体などの結晶相の同定、定量、格子定数、結晶化度、結晶子サイズ、配向などの評価に利用されます。
現場では、原料粉末、無機材料、触媒、顔料、医薬品、高分子、炭素材料などの品質管理・異常解析に使われます。一方で、XRDは試料調製の影響を受けやすく、粒度、表面平坦性、選択配向、試料量、測定配置が結果へ影響するため、「装置へ入れれば同じ答えが出る」分析ではありません。
- 現場メモ|XRDで先に押さえる3点
- XRDとは?
- ブラッグの式|なぜ特定角度でピークが出る?
- 2θとd値はどう読む?
- 粉末XRDで分かること
- 結晶相同定|ピーク1本では決めない
- 結晶質と非晶質はどう見える?
- 結晶子サイズと粒子径は同じではない
- Scherrer法を使うときの注意
- 試料調製がXRD結果を大きく変える
- 粉末は細かくすればするほどよい?
- 選択配向とは?
- 反射法と透過法の違い
- ピーク位置がずれたとき
- ピーク強度比が毎回違うとき
- 定性検索で候補が多すぎるとき
- XRDとXRFの違い
- XRDとラマン・FTIRの使い分け
- XRD測定の実務チェック手順
- 結果が変わったときの切り分け
- JIS K 0131:1996の位置づけ
- よくある質問
- 関連記事
- 実務ノート|原料受入検査にXRDを使うときの設計
- 主な一次情報・公式資料
- この記事の情報確認について
現場メモ|XRDで先に押さえる3点
- わかるのは結晶相までです。 非晶質(アモルファス)はピークを出さず、存在しても見えにくい。結晶の同定法であって、組成分析ではないことを押さえます
- 試料の詰め方でピーク強度が変わります。 配向(特定の面が揃うこと)で強度比が変わるため、粉末の調製と回転の有無が結果に出ます。再現性の議論はここから始まります
- 2θの位置は格子、強さは中身です。 ピーク位置から結晶相を、広がりから結晶子サイズを読むという役割分担で、データの見方が整理できます(記事内の解説参照)
XRDとは?
XRDはX-ray Diffraction(X線回折)の略です。X線を結晶へ照射すると、原子の周囲の電子によって散乱されたX線が互いに干渉します。結晶の周期構造に対して特定の条件を満たす角度で散乱波が強め合い、回折ピークが現れます。
得られた回折パターンは、縦軸を回折強度、横軸を回折角度2θとして表示するのが一般的です。ピーク位置と相対強度の組み合わせは結晶相ごとに特徴があり、既知パターンとの比較により物質同定の手掛かりになります。
ブラッグの式|なぜ特定角度でピークが出る?
XRDの基本となる関係がブラッグの式です。
nλ = 2d sinθ
- n:整数
- λ:使用するX線の波長
- d:格子面の面間隔
- θ:X線と格子面の角度
この条件を満たすと、隣り合う格子面で散乱されたX線の位相がそろい、特定角度で強い回折が観測されます。測定では通常、検出角度として2θを横軸に表示します。
2θとd値はどう読む?
回折ピークの位置2θは、結晶中の面間隔dと関係します。同じ測定波長であれば、ピーク位置からd値を求めることができます。
結晶相同定では、1本のピークだけを見るのではなく、複数の2θ位置と相対強度が既知パターンと整合するか確認します。同じ角度付近に別物質のピークが重なることがあるためです。
粉末XRDで分かること
| 評価項目 | 見る情報 | 注意点 |
|---|---|---|
| 結晶相の定性 | ピーク位置・相対強度 | ピーク重なり、選択配向、微量相 |
| 定量 | 回折強度、全パターン解析など | 標準物質、解析法、非晶質成分の扱い |
| 格子定数 | ピーク位置、面間隔 | ゼロ点、試料高さ、装置校正 |
| 結晶性・結晶化度 | 結晶ピークと非晶質ハロー | 解析法によって定義・値が異なる |
| 結晶子サイズ | ピーク幅 | 装置由来の幅、ひずみの影響を分ける |
| 配向 | 特定面の強度分布 | 試料調製自体が配向を作ることがある |
| 応力・ひずみ | ピーク位置の変化 | 専用の測定・解析条件が必要 |
結晶相同定|ピーク1本では決めない
結晶相の定性では、測定パターンをデータベースに登録された既知の回折パターンと比較します。リガクは、XRDパターンを物質固有の「指紋」のように扱い、既知パターンとの比較で物質同定を行う方法を説明しています。
ただし、実試料では複数相のピークが重なることがあります。微量成分ではピークが小さく、母相の強いピークへ埋もれることもあります。
- 主要ピークが複数一致しているか
- 相対強度が大きく崩れていないか
- 別相のピークで説明できないか
- 選択配向で一部ピークだけ強くなっていないか
- 非晶質成分が大きなハローとして重なっていないか
を確認します。
結晶質と非晶質はどう見える?
結晶質では周期的な構造に対応した比較的明瞭な回折ピークが現れます。一方、長距離秩序が乏しい非晶質では、鋭いピークではなく幅広いハローとして現れることがあります。
高分子やガラス状材料では、結晶ピークと非晶質ハローが混在します。結晶化度を求める場合は、どの散乱を結晶質・非晶質として分けるかによって値が変わり得るため、解析法をそろえて比較します。
結晶子サイズと粒子径は同じではない
XRDのピーク幅から評価する「結晶子サイズ」は、粉末を顕微鏡で見た粒子径と同じ意味ではありません。結晶子は、X線回折に対して一つの結晶として振る舞う領域です。1個の粉末粒子の中に複数の結晶子が存在する場合があります。
リガクは、結晶子が小さくなると回折ピーク幅が広がるサイズ効果を利用し、Scherrer法などで結晶子サイズを評価できると説明しています。ただし、ピーク幅には装置由来の広がりや格子ひずみも含まれるため、単純に半値幅だけから結晶子サイズを断定しません。
Scherrer法を使うときの注意
Scherrer式はピーク幅から結晶子サイズを見積もる代表的な方法です。ただし、
- 装置関数によるピーク幅を補正しているか
- 格子ひずみによる広がりを無視できるか
- ピークが他相と重なっていないか
- バックグラウンド・ピークフィッティングが適切か
を確認します。より厳密な解析では、Williamson-Hall法やFundamental Parameters法など別の方法が使われることもあります。
試料調製がXRD結果を大きく変える
粉末XRDでは、測定装置の条件だけでなく試料調製が再現性を大きく左右します。リガクは、粗大粒が混在すると回折線強度比がばらつき、針状・板状結晶では選択配向により特定ピークが過度に強くなる場合があると説明しています。
| 試料状態 | 起こり得る影響 | 確認・対策 |
|---|---|---|
| 粗大粒 | ピーク強度比のばらつき、再現性低下 | 目的に応じた均一な粉砕、試料回転など |
| 板状・針状結晶 | 選択配向 | 充填方法、透過法、試料回転を検討 |
| 表面が凸凹 | ピーク位置・強度への影響 | 表面を平坦に成形 |
| 試料量不足 | 基板・ホルダーの影響、強度不足 | 必要量、無反射ホルダー等を検討 |
| 過度な粉砕 | 多形転移、アモルファス化など試料変化 | 必要以上に強く粉砕しない |
粉末は細かくすればするほどよい?
一般的な粉末XRDの説明として、リガクは粗い粉末を理想として約10 µm程度まで粉砕する例を示しています。ただし、これはすべての試料に一律適用する値ではありません。
特に有機結晶や医薬品では、強すぎる粉砕がメカノケミカル効果による多形転移やアモルファス化を引き起こす場合があります。試料の状態を変えずに粒度をそろえることが重要です。
選択配向とは?
粉末XRDでは、理想的には多数の微結晶がランダムな方向を向いていることを前提に相対強度を解釈します。しかし、板状・針状の粒子などが充填時に同じ方向へそろうと、特定の結晶面からの回折だけが強くなります。これが選択配向です。
選択配向があると、データベースの相対強度と実測値が大きく異なり、定性や定量を誤る原因になります。
- 試料を強く押し固めすぎない
- 粉砕方法を見直す
- 試料を回転・揺動する
- 必要に応じて透過法を検討する
などで影響を低減できる場合があります。
反射法と透過法の違い
一般的な粉末XRDでは反射法が広く用いられますが、試料表面状態や選択配向の影響が大きい試料では透過法が有効な場合があります。
| 項目 | 反射法 | 透過法 |
|---|---|---|
| 試料調製 | 試料ホルダーへ充填し表面を平坦化 | フィルム、キャピラリーなどに保持 |
| 配向影響 | 充填・表面状態で影響を受けることがある | 配向抑制に有効な場合がある |
| 測定範囲 | 広い角度範囲を取りやすい | アタッチメント等により角度範囲が制限される場合がある |
| 吸収影響 | 試料・角度に依存 | 試料厚み・吸収の影響を考える |
同じ試料でも反射法と透過法で相対強度が完全には一致しない場合があるため、品質比較では測定配置をそろえます。
ピーク位置がずれたとき
ピーク位置の変化は、格子定数や応力・ひずみの変化を反映する場合がありますが、装置・試料配置由来のずれもあります。
異常を見つけたときは、
- 標準試料でもピーク位置がずれているか
- 試料表面高さ・充填状態が前回と同じか
- 装置校正・光学系条件を変更していないか
- 温度や雰囲気など測定条件が違わないか
- 別ロットや別位置でも同じシフトが再現するか
を確認してから材料変化を判断します。
ピーク強度比が毎回違うとき
同じ試料なのに相対強度が変わる場合、まず粒度と配向を疑います。
- 粗大粒が残っていないか
- 粉砕条件が毎回同じか
- 試料の詰め方・押し固め方が違わないか
- 板状・針状粒子が配向していないか
- 試料回転を使用しているか
同じロットの試料を再調製して差が大きく変わるなら、材料差よりも試料調製差を疑います。
定性検索で候補が多すぎるとき
検索ソフトで多数の候補相が表示された場合、スコア上位だけを採用しないようにします。
- 原料・工程から存在し得る元素・化合物か
- 主要ピークが説明できているか
- 候補相を追加すると未説明ピークが減るか
- XRFやICPなど元素分析結果と矛盾しないか
- FTIR・ラマンなど分子構造情報と矛盾しないか
元素組成と結晶相は別の情報です。例えばXRFで元素が確認できても、その元素がどの結晶化合物として存在するかはXRDで確認します。
XRDとXRFの違い
| 観点 | XRD | XRF |
|---|---|---|
| 主に見るもの | 結晶構造・結晶相 | 元素組成 |
| 分かる例 | TiO2がアナターゼかルチルか | Tiがどれだけ含まれるか |
| 非晶質 | 幅広いハローとして現れることがある | 元素分析は可能 |
| 組み合わせ | 元素をどの結晶相として含むかの確認 | 相同定候補の元素整合確認 |
XRFの原理・EDX/WDX・測定値ばらつきは蛍光X線分析(XRF)とは?で整理しています。
XRDとラマン・FTIRの使い分け
XRDは主に結晶構造や結晶相を見ます。ラマン・FTIRは分子振動から化学結合や分子構造の情報を得ます。
- XRD:結晶多形、結晶相、格子、結晶化度
- ラマン:分子振動、結晶相、応力、微小部、マッピング
- FTIR:官能基、分子構造、表面・バルクの材質確認
結晶性の高い無機粉末ではXRDが強力ですが、非晶質有機物や官能基情報を知りたい場合はFTIR・ラマンの方が有効なことがあります。
XRD測定の実務チェック手順
- 目的を決める:定性、定量、結晶化度、結晶子サイズ、配向など。
- 試料状態を確認:粉末、バルク、フィルム、結晶、多相混合物か。
- 試料調製:粒度、粉砕、充填、表面平坦性、配向を確認。
- 測定法を選ぶ:反射法、透過法、2次元検出など。
- 測定条件を固定:管球、光学系、スリット、走査範囲、ステップ、速度などを記録。
- パターンを確認:背景、ピーク位置、強度比、ピーク幅、未説明ピークを見る。
- 検索・解析:候補相を原料・工程・他分析結果と照合。
- 再現性確認:再充填・別位置・別ロットで結果を比較。
結果が変わったときの切り分け
| 症状 | 原因候補 | 確認 |
|---|---|---|
| ピーク位置が全体にずれる | 試料高さ、装置校正、温度 | 標準試料、試料面、校正状態 |
| 相対強度が変わる | 配向、粒度、充填 | 再調製・試料回転・透過法 |
| ピークが広がる | 結晶子サイズ低下、ひずみ、装置条件 | 標準試料、ピークフィッティング、複数ピーク |
| 新しいピークが出る | 新相、汚染、ホルダー、別原料 | 空ホルダー、原料、元素分析、再測定 |
| ピークが弱い | 試料量不足、低結晶性、光学条件 | 試料量、背景、測定時間、光学系 |
JIS K 0131:1996の位置づけ
JIS K 0131:1996「X線回折分析通則」は、X線回折装置を用いて回折X線を測定し、物質の定性・定量、格子定数の精密測定、結晶化度の測定などを行う場合の一般事項を規定しています。
日本規格協会の2026年10月6日確認時点では、状態は有効、確認年月日は2021年10月20日で、2026年版JISハンドブック「化学分析」にも掲載されています。
よくある質問
XRDで元素は分かりますか?
XRDは主に結晶相・結晶構造を見る方法です。元素組成を直接調べたい場合はXRF、ICP-OES、ICP-MSなどを使います。
ピークがない=何も入っていないのですか?
いいえ。非晶質成分、低濃度相、微量相、結晶性の低い相は鋭いピークとして見えにくい場合があります。
粉末は細かいほどよいですか?
粗大粒を減らして均一化することは重要ですが、過度な粉砕で結晶相が変化・アモルファス化する試料があります。試料を変質させない条件を優先します。
結晶子サイズと粒子径は同じですか?
同じではありません。結晶子はX線回折に対して一つの結晶として振る舞う領域で、1個の粒子中に複数の結晶子が存在する場合があります。
XRDだけで未知物質を確定できますか?
結晶相同定には非常に有効ですが、混合物、微量相、非晶質、選択配向などで判断が難しい場合があります。XRF、FTIR、ラマン、SEM-EDSなどと組み合わせると確度が上がります。
関連記事
分析機器全体の選び方や関連測定法は、分析・品質管理ガイドから横断して確認できます。
実務ノート|原料受入検査にXRDを使うときの設計
結晶性の原料では、化学組成が同じでも結晶形(多形)が違うと、溶解性や反応性、粉体としての扱いやすさが変わります。受入検査にXRDを使う価値は、元素分析や純度試験では区別できない「結晶形の違い」を検出できる点にあります。規格としてXRDを置く場合は、合格・不合格の判定をどうするかを先に決めます。主要ピークの位置(2θ)の許容幅と、異相ピークの有無を基準にするのが一般的です。
判定を安定させるには、試料調製の標準化が欠かせません。粉砕のしすぎはピークのブロード化や非晶質化を招き、詰め方のばらつきは選択配向で強度比を変えます。「測るたびに違う」トラブルの多くは、装置ではなく調製に原因があります。調製手順(粉砕時間、充填方法、試料量)をSOPに固定し、標準試料で定期的に装置状態を確認する運用が、受入検査としての信頼性を支えます。
また、ピーク位置のずれは格子定数の変化、つまり固溶や組成のずれを示す場合があります。原料メーカーや製造条件が変わったときに全ピークを比較すると、単なる強度比の違いなのか、結晶そのものが変わったのかを切り分けられます。変更管理と組み合わせて使うと、XRDは変更検出の道具としても機能します。
主な一次情報・公式資料
- リガク|X線回折(XRD)|ブラッグの式、回折パターン、物質同定/2026-10-06確認
- リガク|粉末X線回折|定性・定量・結晶性、試料調製、2θとd値/2026-10-06確認
- リガク|試料調製で結果が変わる?粉末XRD測定のベストプラクティス|粒度、粗大粒、選択配向、過度な粉砕/2026-10-06確認
- リガク|粉末X線回折法による高分子の評価|結晶・非晶質、結晶子サイズ、Scherrer法、配向/2026-10-06確認
- 日本規格協会|JIS K 0131:1996 X線回折分析通則|2021-10-20確認・有効、2026年版JISハンドブック掲載/2026-10-06確認
注意:XRD結果は、試料調製、測定配置、X線源、光学系、走査条件、装置校正、解析方法、データベースなどの影響を受けます。品質判定では、適用するJIS・ISO・製品規格・社内SOPと測定条件を固定し、必要に応じて他の分析法で確認してください。