最終確認日:2026-10-03
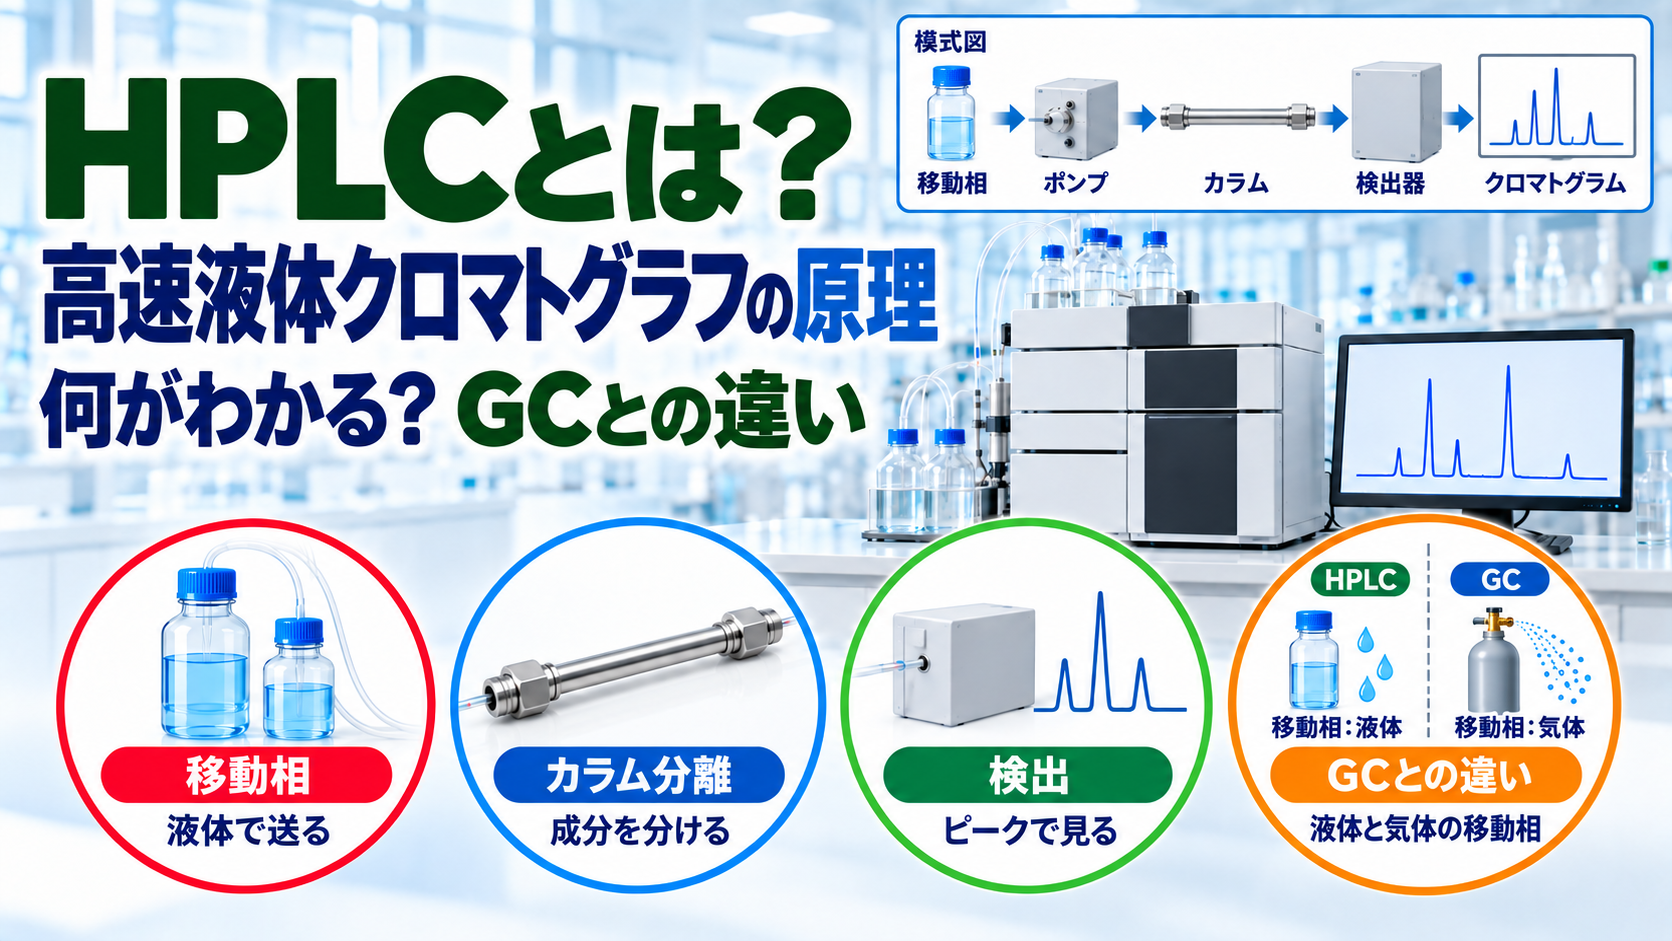
HPLC(高速液体クロマトグラフ)は、液体の移動相を用いて試料中の成分を分離し、検出器で定性・定量する分析法です。GCが苦手とする難揮発性や熱に弱い成分も分析対象になり得ます。2026年3月23日にJIS K 0124が改正され、現在はJIS K 0124:2026が有効です。
- 現場メモ|HPLCで先に押さえる3点
- HPLCとは何か
- HPLCで何がわかる?定性・定量・分取
- HPLCの分離原理
- 逆相・順相・イオン交換・サイズ排除
- 主な検出器と使い分け
- 検出器と移動相の相性
- 分離モードと検出器は別々に選ぶ
- HPLCを選ぶ前に決めること
- HPLCの装置構成|どこで何が起きている?
- アイソクラティックとグラジエントの違い
- HPLCカラムを選ぶときの考え方
- 試料溶媒が強すぎるとピーク形状が崩れる
- HPLCの定量とシステム適合性
- 症状からHPLCトラブルを切り分ける
- HPLCとGCの違い
- 分析条件で結果が変わるポイント
- JIS K 0124:2026の位置づけ
- FAQ
- 有機化学の基礎とつなげて読む
- 関連する測定トラブル
- 実務ノート|メソッド移管で再現性が崩れる典型パターン
- 主な一次情報
- この記事の情報確認について
現場メモ|HPLCで先に押さえる3点
- 再現性は移動相の作り方が決めます。 緩衝塩の濃度、pH、混合比のわずかな違いが保持時間を動かします。調製手順を固定し、記録に残すことが分析値の安定の前提です
- 圧力は装置の体調計です。 圧力の上昇はカラムの詰まりや劣化のサインで、急な変動は漏れや気泡を示します。通常時の圧力を把握しておくと、異常の切り分けが速くなります
- UV検出器は「吸うもの」しか見ません。 紫外吸収のない成分はピークに出ないため、純度評価では見落としが起こります。対象に応じてRIやELSD、MSなど検出原理の異なる手段と組み合わせます
HPLCとは何か
HPLCでは、液体移動相をポンプで送液し、カラム内の固定相と分析種との相互作用の差を利用して分離します。分離された成分は検出器で信号として記録されます。
HPLCで何がわかる?定性・定量・分取
保持時間や検出信号は定性の手掛かりになります。標準物質を用いた比較や検量線で定量します。また、分析だけでなく目的成分を分離・回収する分取にも利用されます。
HPLCの分離原理
分離は、分析種と固定相・移動相との相互作用の差で起こります。移動相組成、カラム、温度、流量などが保持や分離に影響します。
逆相・順相・イオン交換・サイズ排除
HPLCには複数の分離モードがあります。逆相は代表的な方法ですが、すべての試料に同じ条件が使えるわけではありません。イオン性、極性、分子サイズなどに応じてモードを選びます。
主な検出器と使い分け
HPLCでは、カラムで分離できても検出器が分析対象に応答しなければピークとして見えません。UV/PDA、蛍光、RI、CAD、MSなどから、化合物の吸収・蛍光・揮発性・イオン化性などを基に選びます。
| 検出器 | 得意な対象 | 特徴・注意点 |
|---|---|---|
| UV / VWD | UV/可視吸収を持つ化合物 | 汎用的だが、吸収が弱い成分は感度が得にくい |
| PDA / DAD | UV吸収を持つ化合物 | 複数波長・スペクトル情報を取得し、ピーク純度や同定の手掛かりにできる。ただしUVスペクトル一致だけで同一物質を確定できるとは限らない |
| 蛍光 | 蛍光を示す化合物、誘導体化可能な成分 | 高選択・高感度になり得るが対象が限定される |
| RI | UV吸収の乏しい糖・高分子など | 広い化合物に応答する一方、感度や温度影響、グラジエント制約に注意 |
| CAD | 非揮発性・多くの半揮発性成分 | UV吸収がなくても検出可能。リン酸塩など非揮発性の移動相・添加剤は不向きで、グラジエントによる移動相組成変化も応答へ影響する |
| MS | イオン化可能な成分、未知・微量成分 | 質量情報を得られる。移動相・塩・マトリクス・イオン化効率に注意 |
検出器と移動相の相性
検出器を選ぶときは、分析対象だけでなく移動相との相性も確認します。例えばCADは、移動相中の非揮発性成分も粒子として検出し得るため、リン酸塩などの非揮発性添加剤は高いバックグラウンドやノイズの原因になります。またグラジエントでは移動相組成の変化に伴って応答が変わることがあります。MS検出でも、りん酸・くえん酸などの不揮発性緩衝液は一般に適さず、ぎ酸・酢酸やそのアンモニウム塩など揮発性添加剤が用いられます。既存のHPLC条件をそのまま別検出器へ移せるとは限りません。
分離モードと検出器は別々に選ぶ
逆相、順相、イオン交換、サイズ排除は「どう分けるか」の選択です。一方、UV、RI、CAD、MSは「どう検出するか」の選択です。同じ逆相HPLCでも、UV検出とMS検出では見える成分や感度、移動相条件が変わります。
HPLCを選ぶ前に決めること
- 対象成分はUV吸収、蛍光、イオン化性などどんな性質を持つか
- 分子量・極性・イオン性・熱安定性はどうか
- 定量だけか、未知成分の同定まで必要か
- 必要な濃度域と選択性はどの程度か
- グラジエントが必要か、検出器がその条件に適合するか
HPLCの装置構成|どこで何が起きている?
HPLCは一般に、移動相容器、脱気部、ポンプ、オートサンプラー、カラム、カラムオーブン、検出器、データ処理系で構成されます。異常が出たときは「クロマトグラム全体の問題」ではなく、どのユニットが原因になり得るかを分けて考えます。
| ユニット | 役割 | 代表的な異常 |
|---|---|---|
| 移動相・脱気 | 一定組成の溶媒を供給 | 気泡、組成ずれ、汚染 |
| ポンプ | 一定流量・圧力で送液 | 圧力変動、流量不安定、チェックバルブ不調 |
| オートサンプラー | 一定量の試料を導入 | 注入量ばらつき、キャリーオーバー |
| カラム | 成分を分離 | 分離低下、圧力上昇、ピーク形状悪化 |
| 検出器 | 分離成分を信号化 | 感度低下、ノイズ、ドリフト |
アイソクラティックとグラジエントの違い
アイソクラティックでは分析中の移動相組成を一定に保ちます。グラジエントでは時間とともに溶媒組成を変化させ、保持の強い成分まで効率よく溶出させます。
- アイソクラティック:条件が単純で再現性を管理しやすい。組成範囲が狭い試料に向く
- グラジエント:極性や保持の幅が広い成分群を一度に測定しやすい
グラジエントでは、混合精度、ディレイボリューム、再平衡時間、検出器の移動相依存性も確認します。装置を変更したときに保持時間や分離が変わる原因にもなります。
HPLCカラムを選ぶときの考え方
「とりあえずC18」で終わらせず、分析種の極性、pKa、分子サイズ、溶解性、必要な選択性を確認します。逆相C18は代表的ですが、フェニル系、シアノ系、HILIC、イオン交換、SECなど別の選択肢もあります。
カラム変更では、長さ、内径、粒子径、固定相、細孔径が変わると、圧力、理論段数、保持、分離、試料負荷量が変わります。既存条件を別カラムへ単純移植せず、システム適合性を再確認します。
試料溶媒が強すぎるとピーク形状が崩れる
試料を溶かす溶媒が初期移動相より極端に強い場合、ピークが広がる、分裂する、前に出るなどの異常が起きることがあります。注入量が大きいほど影響が目立つ場合があります。
試料溶媒は「試料が溶けるか」だけでなく、初期移動相との相性、析出の有無、検出器への影響まで確認します。
HPLCの定量とシステム適合性
定量では、検量線、標準液、試料調製、注入再現性を管理します。測定開始前後には、分析法に応じて以下のような項目を確認します。
- 標準液のピーク面積・保持時間の再現性
- 分離度
- ピークのテーリングや対称性
- 理論段数
- ブランクでの妨害ピーク・キャリーオーバー
- 検量線範囲と試料濃度の整合
数値基準は公定法、製品規格、社内SOPで異なるため、本記事では一律の合格値は設定しません。
症状からHPLCトラブルを切り分ける
- ベースラインがドリフト・ノイズ化する → HPLCベースライン異常の切り分け
- ピーク面積の再現性が悪い → HPLCピーク面積再現性
- 圧力が高い → 移動相、フィルター、配管、カラム入口の詰まりを確認
- 圧力が周期的に変動する → 気泡、ポンプ、チェックバルブ、移動相残量を確認
- 保持時間がずれる → 流量、移動相組成、温度、カラム平衡化を確認
- ピークがテーリングする → カラム劣化、吸着、pH、試料負荷、配管デッドボリュームを確認
原因切り分けでは、標準液でも同じ症状が出るかを確認すると、試料側と装置側を分けやすくなります。
HPLCとGCの違い
GCは気体を移動相とし、気化できる成分に向きます。HPLCは液体移動相を使用し、難揮発性・熱不安定な成分にも適用しやすい場合があります。試料の特性と分析目的で使い分けます。
分析条件で結果が変わるポイント
カラム、移動相、pH、グラジエント、流量、温度、検出波長などが分離や感度に影響します。条件変更時にはシステム適合性や再現性も確認します。
JIS K 0124:2026の位置づけ
JIS K 0124:2026は、高速液体クロマトグラフを用いた定性・定量分析と、分析のための精製を目的とした分取の通則を規定しています。旧版情報をそのまま使わず、2026年版を基準に記事を更新します。
FAQ
HPLCは何を測る装置ですか?
液体移動相と固定相との相互作用差で成分を分離し、検出器で定性・定量します。
HPLCとLCは同じですか?
LCは液体クロマトグラフィーの総称で、HPLCは高性能液体クロマトグラフィーとして広く使われる方法です。
2026年にJISは変わりましたか?
はい。JIS K 0124は2026年3月23日に改正され、JIS K 0124:2026が有効です。
有機化学の基礎とつなげて読む
ピークの背景にある立体異性体や副生成物といった考え方を確認したい場合は、有機化学で混同しやすい用語をまとめたガイドが入口になります。
関連する測定トラブル
機器名ではなく症状から探す場合は、分析トラブル診断βも利用できます。
実務ノート|メソッド移管で再現性が崩れる典型パターン
HPLCの条件を別の装置や別のラボへ移したとき、同じ条件のはずなのに保持時間や分離がずれることがあります。原因として多いのは、装置のデッドボリューム(グラジエント遅れ)の違い、カラムのロット差、移動相の調製方法(pH調整の順序や緩衝塩の秤量精度)の違いです。移管時は「条件表が同じか」ではなく、まずシステム適合性の指標(保持時間、分離度、理論段数、テーリング係数)が同等かを数値で確認するのが順序です。
グラジエント法では、ポンプの混合方式の違いが保持のずれとして現れます。高圧混合と低圧混合ではグラジエントの立ち上がりが異なるため、移管先で保持時間が系統的にずれる場合は、遅れ容量の差を疑います。アイソクラティック法への置き換えや、初期組成での保持時間を設けるなどの調整で吸収できる場合があります。
また、試料溶媒の影響は移管時に見落とされがちです。移動相より強い溶媒に試料を溶かすと、ピークの割れやフロンティングが起きます。試料溶媒の組成はメソッドの一部として明記し、変更する場合はピーク形状への影響を確認してからにします。条件表に書かれていない「調製のしかた」こそが、再現性を決めていることが多いのです。
主な一次情報
- 島津製作所|HPLC分析の基礎|現行ページ/2026-09-28確認
HPLC分析の基礎www.an.shimadzu.co.jp
- 日本規格協会|JIS K 0124:2026 高速液体クロマトグラフィー通則|2026-03-23改正・有効
 規格詳細 | 日本規格協会webdesk.jsa.or.jp
- Thermo Fisher Scientific|HPLC/UHPLC検出器|UV-Vis、蛍光、RI、CAD等の検出器選択を確認/2026-10-03確認
https://www.thermofisher.com/jp/ja/home/industrial/chromatography/liquid-chromatography-lc/hplc-uhplc-components/hplc-uhplc-detectors.html - Thermo Fisher Scientific|Charged Aerosol Detection|非揮発性添加剤とグラジエント組成がCAD応答へ与える影響/2026-10-03確認
https://www.thermofisher.com/jp/en/home/industrial/chromatography/chromatography-learning-center/liquid-chromatography-information/hplc-system-components/how-hplc-detectors-work/charged-aerosol-detection/charged-aerosol-detection-cad-setup.html - 島津製作所|LC-MSの基礎ガイド|LC-MSに適した移動相・揮発性添加剤/2026-10-03確認
https://www.an.shimadzu.co.jp/sites/an.shimadzu.co.jp/files/pim/pim_document_file/an_jp/brochures/21085/lcmsguide2019a.pdf